Mostrando entradas con la etiqueta Enfermedades raras. Mostrar todas las entradas

viernes, 20 de diciembre de 2013

TESTIMONIOS

Para finalizar el tema de la semana sobre las enfermedades raras y dar punto y final también a este proyecto he pensado que sería, como poco interesante, acercaros una serie de testimonios de personas que han compartido con la fundación FEDER todo lo que supone convivir con estas enfermedades, su lucha, sus esperanzas y, sobre todo, sus sentimientos.


  • Testimonio sobre el Síndrome de Morsier:
Deseábamos tener familia, así que empezamos con muchos tratamientos para embarazarnos, pero no sucedía, después de varios intentos logramos uno, que sólo duro 5 meses de gestación y nuestro bebé murió, fue la experiencia más dolorosa que pudimos pasar.

Decidimos adoptar, después de tramites y mucha, mucha fe y esperanza, llegó a nosotros una preciosa niña, una hermosa bebé de 6 meses, que en ese momento nos informaron que tenía un problema en sus ojos además de motricidad pues no sostenía su cabeza y era imposible que se sentara por sí sola, pero eso no importaba para nosotros, Dios nos envió la hija que tanto habíamos deseado, ya éramos la familia que tanto soñábamos, hoy nuestra Kary tiene 4 años 9 meses, es una niña increíble con una fuerza espiritual tremenda.

Al cumplir la nena 9 meses de edad acudimos al Instituto Nacional de Pediatría después de varios estudios con una duración de dos años para saber el porqué de su problema visual y ser atendida por losespecialistas en oftalmología, endocrinología, neurología y genetista nos informaron de los padecimientos que tiene.

El 14 de diciembre del 2011, Kary fue diagnosticada con una enfermedad llamada Síndrome de Morsier “Displacía Septoóptica con problemas de Hipoplasia en sus nervios ópticos y Nistagmos Congénito”, nos informaron que 1 de cada 10,000 niños padece esta enfermedad, que no tiene cura.

Nunca hemos dejado de confiar en Dios y pedirle que nuestros sueños se hagan realidad, ver a nuestra Kary con un desarrollo casi normal ya que actualmente sólo mide 94cm y pesa 14.500gr. estando por debajo de los niveles mínimos de las tablas de peso y talla. Su hipófisis no está segregando la hormona, por lo cual es necesario aplicarle hormonas del crecimiento Biosintéticas.

Un tratamiento muy caro que en México los niños con este padecimiento no cuentan con ningún apoyo. A pesar de todas las adversidades y de la situación económica tan difícil que hemos pasado todo este tiempo para poder realizarle todos los estudios, por Karina seguimos luchando para salir adelante día a día, con la bendición de Dios sin perder la Fe, la Esperanza y mucho, mucho amor. Nosotros recabamos fondos con la venta de manzanas con chamoy, tambien buscamos apoyos para la compra de medicamento.

Es una lucha constante que sus frutos se ven reflejados en la Salud de Kary. Gus y Raq


  • Testimonio sobre la Leucodistrofia Metacromática (LMD)
Tener una enfermedad de baja incidencia representa ser una persona rara, que a menudo los profesionales de la salud te miren con curiosidad, la gente te compadezca y te mire con pena y la administración te ignore porque no hay recursos para personas así.

Padezco Leucodistrofia Metacromática (LMD), una enfermedad del metabolismo hereditaria poco frecuente. El mío es el único caso en personas adultas del que se tiene conocimiento de esta enfermedad neurodegenerativa para la que actualmente no hay tratamiento.

Llegar al diagnóstico fue muy complicado y penoso. Mis capacidades disminuían, tenía dificultades primero para estudiar y posteriormente para trabajar, problemas de concentración, lentitud al hablar, dificultades en la marcha…

Fuimos a muchos médicos. Algunos restaron importancia a los problemas y otros lo atribuyeron a trastornos mentales por lo que estuve más de 20 años catalogado de enfermo mental y medicado para decenas de patologías de esta índole sin que hubiese mejora en mi estado de salud.

Una crisis de epilepsia que me dejó en coma vino a arrojar luz a mi situación. Recibí asistencia en el Hospital de Mataró de Barcelona. Allí los médicos miraron más allá, no se dejaron confundir por el diagnóstico confuso con el que llegué y me diagnosticaron de LMD. En tan solo un día tuvieron la sospecha y en tres días, después de practicar las pruebas oportunas, la confirmación.

Esto me hace seguir confiando en los médicos a los que sólo pido que no se dejen llevar por primera impresiones y traten de ir más allá, que escuchen a los pacientes. La enfermedad, además de las graves crisis de epilepsia que he padecido y que han puesto en peligro mi vida, ha afectado mi capacidad cognitiva. Tengo importantes pérdidas de memoria, dificultades para expresarme y problemas para orientarme en tiempo y espacio. Necesito el apoyo continuo de una tercera persona para realizar mis actividades diarias.

La sociedad y el sistema sanitario no están preparados para atender a una persona de mis características. Necesito rehabilitación cognitiva, entrenar mi cerebro y mantenerlo activo para evitar una degeneración más rápida. No ha sido fácil encontrar servicios así, que están principalmente dirigidos a personas mayores afectadas de Alzheimer.

Mi familia buscó mucho, se informó por todos los medios a su alcance y ante la falta de recursos existentes me diseñó un programa de estimulación casero y desde el desconocimiento de personas no profesionales. Finalmente accedimos a un programa piloto en el Hospital Antiguo de Mataró a partir de una plataforma tecnológica de rehabilitación cognitiva. Una vez más el programa no estaba pensado para mí. No cabía en el programa porque estaba orientado a personas con accidentes cerebrales. Pero accedí gracias al empeño de mi neuróloga. Contra todo pronóstico el resultado fue positivo, mejoré, lo que nos animó a seguir buscando una vez finalizado el programa.

Actualmente sigo un programa en la Asociación catalana de afectados de traumatismo craneoencefálico y daño cerebral adquirido (TRACE). Comparto muchos problemas, características y condiciones con este tipo de personas y en la entidad me han dado cobijo a pesar de no ser una persona afectada por un traumatismo.

En mi caso los recursos y las ayudas vienen siempre de la iniciativa privada. El sistema público no tiene recursos para mí, aseguran que no existen. Los médicos que me tratan tienen muy buena voluntad, son considerados, me ofrecen todo tipo de consejos y ayudas y apoyan las acciones que llevamos a cabo para mantener mi estado de salud. Pero desgraciadamente no pueden ayudarme, no existen recursos. Además el desconocimiento, por la falta de precedente o referente, hace que tengamos importantes lagunas o dudas sobre el futuro.

Y además la crisis. Los recortes en materia de salud que lleva a cabo el Govern de la Generalitat de Catalunya me han obligado a cambiar de neurólogo. El centro en el que me trataban, donde me diagnosticaron la enfermedad, no me pertenece por razones de residencia, geográficas, y he tenido que cambiar. Creo que la administración debería tener más en cuenta las necesidades de los pacientes y no tratarnos a todos con plantillas estancas, cajones en los que cabes o no cabes. Porque yo no quepo en ninguno. La vida nos enseña a todos a ser flexibles, saber que las cosas no son blancas o negras. Pero nuestros dirigentes no se han dado cuenta de que hay personas con necesidades especiales, que no encaja en la plantilla que ellos se han hecho, que han diseñado en un despacho.

Tengo reconocido un grado de dependencia severo pero no percibo ninguna ayuda por la llamada Ley de Dependencia. No requiero ayuda física, fisioterapia o que me ayuden en la higiene. Entonces no hay nada. Sólo una ayuda para el ingreso en un centro asistencial en el que no se trabaje en mi mantenimiento sino en el que me aparquen durante unas horas. Me aseguran que no hay centros especializados en este tipo de enfermedades pero yo creo que sí. De hecho estoy seguro porque los he visitado. Una vez más la burocracia.

Lo que más he aprendido a valorar a partir de mi situación es la ayuda que de manera desinteresada me presta la gente. Cosas mínimaas a las que antes ni prestaba atención. Las llamadas telefónicas de los amigos para saber cómo estoy, la sonrisa de mi profesora de yoga cuando hago bien un ejercicio, salir a comer un fin de semana con mi familia o el apoyo incondicional de mi entorno que, sin restar importancia a mi situación, sabe restar trascendencia a mis problemas y hacer más fáciles las dificultades con las que me encuentro día a día. No me gusta que las personas se compadezcan de mí. Yo tengo unas condiciones diferentes a los demás pero todos tenemos características específicas que nos hacen únicos y cada uno tenemos que jugar con las cartas que tenemos.

Mi vida no es como la de los demás, como la de las personas de mi edad, pero soy feliz. Dicen que lo que no nos mata nos hace más fuertes y a mí de momento la LMD no me ha matado pero me ha hecho más fuerte, mucho más fuerte para plantarle cara, aprender a vivir con ella pero vigilante y amenazándola constantemente con ganarle la partida.


Quizás, después de leer esto, vosotros os hayáis sentido tan estúpidos como yo al pensar lo exagerados que somos cuando sufrimos una gripe,  y es que, mientras nosotros nos quejamos de que el Frenadol no hace efecto, muchos están sufriendo realmente al saber que su enfermedad no tiene cura, ni siquiera un tratamiento que les ayude a mejorar su calidad de vida hasta hacerla "aceptable", y eso en el mejor de los casos, que su enfermedad haya sido diagnosticada correctamente.

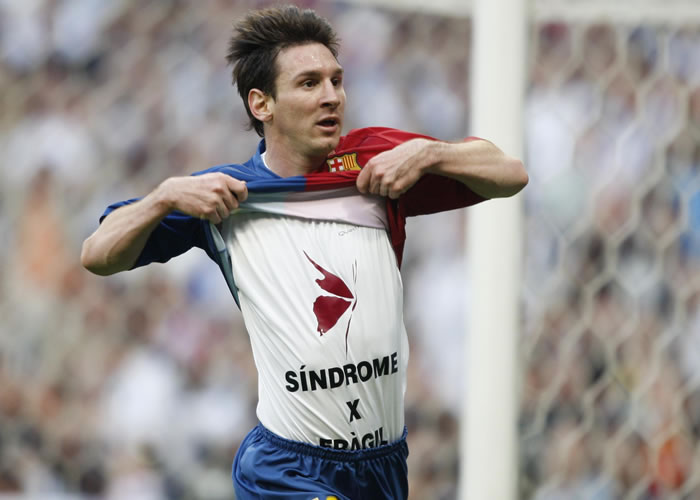
Leo Messi y el Síndrome X frágil

No todo el mundo sabe que uno de los mejores jugadores del mundo, Leo Messi, padece el síndrome de X-frágil o de Martin Bell.

Él y su familia ayudan de forma monetaria a la Fundación Leo Messi y se implican sentimentalmente con la
causa de ésta, ya que lo viven como experiencia personal.


En el siguiente vídeo se nos muestra la primera vez que el futbolista enseñó una camiseta en la que se podía ver una mariposa y el nombre de esta enfermedad.


Las 10 enfermedades más raras


Estas fueron las enfermedades más raras en el 2007:

1. Insensibilidad Congénita al dolor:
Sólo se conocían 100 casos documentados en EE.UU. Las personas que lo padecen suelen morir jóvenes debido a traumatismos y lesiones varias, ya que no sienten ningún daño debido a la posesión de insensibilidad.

2. Síndrome de Moebius: 
Se conocen alrededor de 300 casos infantiles en Europa al año. La causa es irreconocible, de lo poco que se conoce es que algunos de los nervios faciales no se desarrollan y las personas carecen de expresión facial sin poder realizar cualquier actividad en la que estén implicados los músculos de la cara, como comer, tragar, hablar…

3. Hermafrodismo Verdadero:
Se conocen 500 casos documentados aproximadamente en todo el mundo. La causa se debe a la unión de dos cigotos de distintos sexos que realmente están destinados a ser mellizos pero que se fusionan y genéticamente son hombre y mujer al mismo tiempo. Los hermafroditas tienen tejido testicular y ovárico al mismo tiempo.

4. Fibrodisplastia osificante progresiva: 
De 200 a 300 casos documentados en todo el mundo. Es una patología de herencia autosomica dominante. La mutación del gen del receptor de Activin tipo IA es el causante de esta enfermedad. Se inflaman los tejidos blandos provocando la formación de huesos en sitios donde no se tiene que desarrollar como en ligamentos, tendones o músculos. Suelen morirse por asfixia.

5.Maldición de Ondina: 
Es una anomalía que causa la muerte súbita, por eso aunque se conozcan entre 200 y 300 casos en todo el mundo se piensa que uno de cada 200.000 niños podrían nacer con esta enfermedad.Los mecanismos de respiración no funcionan y al dormir, los receptores químicos no llegan a trascurrir las señales nerviosas necesarias para respirar con normalidad. Cualquier descuido al dormir, significa la muerte.

6.Síndrome de Proteus:
La estimación es de 1 caso por más de 1.000.000 de nacimientos y su causa es desconocida. Se producen malformaciones en el cuerpo como gigantismo parcial o el crecimiento excesivo de algunas partes del cuerpo. Algunos autores creen que es debido a un gen dominante letal y otros que se debe a las células.

7.Progeria
Se conocen alrededor de 100 casos documentados. Envejecen muy rápido y mueren en los primeros años de la adolescencia.

8.Cola Humana Verdadera
No se conoce la causa en profundidad y están documentados alrededor de 100 casos en todo el mundo. En la zona final del sacro aparece una cola vestigial compuesta de tejido conectivo, nervios, piel, vertebras, cartílago, vasos sanguíneos y músculos.

9.Gemelo parásito: 
Se estiman 100 casos documentados en todo el mundo y la causa es la exageración del caso de los siameses. Cuando uno de los gemelos crece sano, el otro se atrofia quedándose en el interior del bebe sano. Si consigue sobrevivir al parto, el gemelo muestra un abombamiento en la zona donde se sitúa el feto parasito. Cada caso es muy diferente.

10.Hipertricosis Lagunosa Congénita
Tan sólo se han documentado de 40 a 50 casos en todo el mundo desde su descubrimiento y su causa es desconocida. Se cree que es debido a una mutación de herencia familiar ya que es difícil que se dé de forma espontánea. Las personas que lo padecen están cubiertas por vello en todo su cuerpo exceptuando las palmas de las manos y las plantas de los pies.

Logo enfermedades raras

Fuente: Meedicina

jueves, 19 de diciembre de 2013

Este es un artículo de la revista National Geographic, en la que se explica la aparición de nuevos casos de la insensibilidad congénita al dolor. Además, esta enfermedad ha sido tratado en varias series de médicos, como son Anatomía de Grey y House, debido a su poca incidencia:
"Tengo superpoderes", le susurra la niña Megan a su doctora en un episodio del programa de televisión Grey's Anatomy. Esa es la lógica de la niña al porqué es capaz de soportar heridas profundas y golpes con un bate de beisbol, sin sentir dolor. 

De hecho, Megan padece un raro desorden genético que la vuelve insensible al dolor. Aunque su personaje es ficticio, su problema es real. Alrededor del mundo, cientos de personas sufren de esta enfermedad anormal que los hace incapaces de sentir dolor desde que nacen. 

Recientemente, se descubrió un nuevo tipo de este desorden entre personas de Pakistán del norte. Ahí, los científicos encontraron el gen mutante responsable de esta condición. El estudio, publicado en la revista Nature, podría ayudar a los científicos a comprender mejor el funcionamiento del dolor y así desarrollar nuevos analgésicos con menos efectos secundarios. 

Sólo un puñado de enfermos son como el personaje de Megan: no tienen ningún otro síntoma además de la ausencia del dolor. Los investigadores descubrieron la última versión del desorden cuando encontraron a un joven artista callejero en Pakistán. 

"Lo encontraron en el mercado, clavándose dagas en los brazos", dijo John Wood, un profesor de la Universidad College London, de Inglaterra, y miembro del equipo de investigación. Al platicar con los lugareños, los investigadores encontraron otras seis personas, de tres familias de la misma región, que también sufrían la misma enfermedad. 

Estas personas podían sentir frío, calor y presión, también podían diferenciar los objetos filosos al rozarlos con la piel. Se estimó que todos poseían al menos una inteligencia promedio. Pero ninguno de ellos sentía dolor. Aunque todos los miembros afectados tienen mutaciones en el mismo gen, sorprendentemente las familias no están emparentadas. 

La infancia temprana puede resultar peligrosa para personas con insensibilidad total al dolor. Son capaces de morder repetidamente sus lenguas y dedos mientras les salen los dientes, o picarse los ojos, e incluso sufrir heridas graves sin darse cuenta. 

Los seis individuos del estudio de Nature tenían cicatrices en los labios y lenguas causadas por morderse cuando eran pequeños. El niño que encontraron en Pakistán murió al arrojarse desde una casa antes de cumplir 14 años. Sin embargo, quienes padecen este problema pueden aprender eventualmente a evitar algunos problemas sin la necesidad de tener el dolor como guía. 

Un individuo tenía 20 años cuando le diagnosticaron. Cuando era niño, se quejaba con su madre de que algunos compañeros lo molestaban y herían sus sentimientos. Lo que no mencionó fue que también le habían roto el brazo. Con el tiempo, "aprendió a utilizar su intelecto y encontró la experiencia necesaria al observar a los demás", manifestó Sandroni. 

En una ocasión, el paciente se electrocutó mientras trabajaba con unos cables. "Su brazo saltaba para todos lados, y él no sentía nada. De hecho, pensó que era algo muy gracioso... luego dijo: 'tal vez no debería de estar tocando estos cables'. Así que quitó la mano de ahí y notó que se había quemado", agregó Sandroni. 

Síndrome X-frágil. Tratamiento

El tratamiento de los pacientes con el síndrome X frágil es bastante complejo y su efectividad está muy limitada.

Involucra a múltiples profesionales:

  • especialistas en educación especial
  • terapeutas ocupacionales
  • psicólogos
  • fonoaudiólogos
  • logopedas
  • pedagogos
  • médicos
El asesoramiento genético enfocado a las familias implicadas es esencial. Aquí juega un papel fundamental el consejo genético. 

El uso de medicación psicotrópica es un tratamiento útil en muchos casos. Mejorar la concentración y diminuír la agresividad (en caso de que esté presente), son los objetivos principales en la niñez temprana. En esta edad, las medicaciones estimulantes se asocian con incrementos de la irritabilidad. En cambio, medicaciones con efectos apaciguantes ayudan a controlar los síntomas de hiperactividad y agresividad.

En niños mayores, los estimulantes son efectivos en apróximadamente el  60 % de los casos. Los agentes anticonvulsivos son los más elegidos a la hora de de controlar cuadros de inestabilidad emocional. Cuando el paciente padece ansiedad, desasosiego o agresividad también se utilizan ISRS (inhibidores selectivos de la recaptación de serotonina).


REDUCCIÓN DE TASAS DE LOS MH

La Agencia Europea de Medicamentos (EMA), en un brote de sensatez, ha decidido reducir las tasas de los medicamentos huérfanos para así potenciar la investigación, decisión que cobrará vida a partir del 1 de Enero de 2014. 

A continuación os dejaré algunos de los cambios que la EMA ha decidido llevar a cabo para así incentivar la investigación e innovación de este tipo de medicamentos:

  • Reducción de tasas del 75% para medicamentos no pediátricos relacionados con el proceso inicial del seguimiento de una enfermedad así como 100% de exención de cuotas en el caso de que se trate de medicamentos pediátricos
  • Reducción del 10% en la tasa para las solicitudes iniciales de autorización de comercialización
  • Reducción del 100% de la comisión para las inspecciones previas a la autorización
A pesar de lo maravillosas que puedan verse estas medidas y la gran ayuda que supondrían a la investigación, no dejan de ser ayudas casi inservibles en estos tiempos, ya que esto no será suficiente para conseguir el desarrollo pleno de la investigación.

En mi opinión, la aplicación de estas medidas es un paso gigante para la producción de MH, pero siempre y cuando que estas sigan en vigor cuando las posibilidades económicas se pongan de parte de la ciencia. Pero bueno, esto no deja de ser mi humilde opinión, y ustedes, lectores, son muy libres de opinar sobre el tema.

miércoles, 18 de diciembre de 2013

Tratamiento de la CIPA

   Dado que es una enfermedad rara, y dadas también sus características, el tratamiento de esta enfermedad es muy complicado. Para empezar, no se trata tanto de un tratamiento para sentir dolor, sino para evitar que se produzcan lesiones.

Actualmente no existe un tratamiento etiológico para esta enfermedad, por lo que se hace un tratamiento sintomático en estos pacientes. La rehabilitación adquiere mucha importancia en la prevención, el seguimiento y el tratamiento de las complicaciones que pueden surgir.

La ausencia del dolor conlleva a la falta de mecanismos de protección, ocasionando que microtraumatismos de repetición dañen la superficie articular y el hueso, lo que produce una deformidad articular. Es casi constante la aparición de fracturas, pero su diagnóstico se realiza con retraso, ya que el paciente no es consciente de la magnitud del traumatismo, y esto origina una mala respuesta a los tratamientos ortopédicos y frecuentes complicaciones postquirúrgicas, así como pseudoartrosis, osteomielitis, artritis sépticas, etc. Los procedimientos quirúrgicos es recomendable realizarlos en una edad apropiada, ya que tienen riesgo de perturbaciones durante el crecimiento.              
Corresponde al Servicio de Rehabilitación procurar un buen nivel de calidad de vida y una funcionalidad óptima de estos pacientes, y por ello se debe conocer esta patología y saber las características de las complicaciones que lleva asociadas, para intentar la prevención y un tratamiento más eficaz de las mismas.

Os presentamos un vídeo en el que se habla de la enfermedad, en este caso en un país latino, en un reportaje de televisión. Nos cuenta la historia en la que dos hermano sufren esta enfermedad, y un poco cómo es su día a día.

Hay que clicar en el vídeo, y darle a verlo en youtube, ya que no permite verlo desde aquí.


Fuente:EcuRed

Síndrome X-frágil. Experiencias personales

En la entrada de hoy os voy a dejar la experiencia personal de una madre y de su hijo afectado por este síndrome.

También en el vídeo se nos explica brevemente síntomas de esta enfermedad.

El niño que aparece en el vídeo no tiene los rasgos faciales y craneales de los que hemos hablado anteriormente muy marcados. Ésto nos indica las muchas formas que tiene de aparecer esta enfermedad y que un niño que aparenta estar totalmente sano puede padecer el síndrome X-frágil.

Vídeo: Síndrome del Cromosoma X-frágil

En el vídeo que os dejo a continuación, hablan un poco más extensamente de esta enfermedad en un canal de televisión argentino.


MEDICAMENTOS HUÉRFANOS

Los medicamentos huérfanos son medicamentos que sirven para diagnosticar, prevenir o tratar enfermedades raras. 

Para las empresas farmacéuticas es poco rentable desarrollar este tipo de medicamentos, ya que, teniendo en cuenta el coste que su obtención conllevaría y la escasa proporción de población afectada que accedería a estos, las ventas no resultarían rentables.

Para intentar incentivar el desarrollo de estos medicamentos la UE ha proporcionado una serie de incentivos para la industria y promotores del desarrollo de los MH (medicamentos huérfanos). Estos medicamentos, además de poder ser elaborados, podrán beneficiarse de una serie de ventajas, las cuales suponen los verdaderos incentivos de este desarrollo, ya que brindan una serie de beneficios a las empresas que los elaboren:
  1. Exclusividad comercial durante 10 años tras la autorización de venta en la comunidad europea. Los productos similares que puedan competir no podrán ser comercializados normalmente durante este periodo.
  2. Investigación subvencionada por la UE.
  3. Exención de tasas como la de solicitud de autorización de comercialización, las de asistencia o elaboración de protocolos así como inspecciones o variaciones
  4. Asistencia en la elaboración de protocolos: la Agencia Europea de Medicamentos (EMEA) presta asesoramiento científico para optimizar el desarrollo de estos medicamentos y orientar en la preparación del expediente para cumplir los requisitos de la UE para que así la autorización de comercialización de este tipo de medicamentos tenga las mejores garantías de éxito para su autorización y comercialización
Como veis, la UE ha puesto a disposición de la comunidad científica una serie de grandes ventajas para la investigación en este ámbito hasta el momento tan limitado, y aunque en esta época teniendo en cuenta la actual situación económica de la comunidad suene utópico pensar en grandes avances en este ámbito, debemos conservar la esperanza de que, cuando esto salga a flote, estas medidas ayuden a que la investigación también lo haga.

martes, 17 de diciembre de 2013

¿Qué causa la insensibilidad al dolor?

La insensibilidad al dolor afecta a una de cada 100 millones de personas en todo el mundo y se caracteriza porque impide sentir dolor. Hasta la década de los 70, los expertos pensaban que la insensibilidad al dolor se debía a una hiperproducción de endorfinas, un relajante natural que en exceso deja al organismo totalmente dopado. Pero la explicación no resultaba del todo convincente, y en caso de ser cierta el problema debería poder corregirse administrando naloxona, una sustancia que bloquea las endorfinas y otros anestésicos como la morfina. La experiencia demostró que este remedio no funcionaba.

La respuesta al origen de la CIPA la hallaron finalmente Geoffrey Woods y sus colegas del Hospital Addenbrooks de Cambridge (Gran Bretaña) estudiando el ADN de la familia del "niño faquir", apodo con el que se conocía a un pequeño artista callejero pakistaní capaz de caminar sobre ascuas ardiendo y clavarse cuchillos en los brazos sin inmutarse. En seis de sus parientes identificaron la misma insensibilidad al dolor que originaba el "talento" del muchacho, y que les había dejado huella en forma de heridas infantiles y laceraciones en los labios y la lengua, así como fracturas óseas mal curadas. La causa, según descubrió Woods, era un problema genético, concretamente una mutación en un gen  del cromosoma 2, que codifica parte del canal de sodio que regula la transmisión del impulso nervioso en las neuronas encargadas de captar los estímulos dolorosos. Sin él, las vías de comunicación entre los sensores del dolor y el cerebro están bloqueadas, por lo que resulta imposible percibir ni la más mínima dolencia. 


Síntomas de la insensibilidad congénita al dolor

Los síntomas son principalmente: episodios recurrentes de fiebre, anhidrosis, ausencia de sensibilidad al dolor y otras sensaciones, y retraso mental de gravedad variable.

Los efectos que produce:

El hecho de ser insensibles al dolor puede llevar al individuo a auto-lesionarse  con la finalidad de buscar sentir el dolor. Así las zonas más propensas son: cavidad bucal (mordeduras,etc.), extremidades articulares lesionadas por cicatrices, y otros. Al igual que anomalías estacionales, como tener fiebre en verano, y diversas infecciones y malformaciones en las estructuras óseas que pueden conllevar la necesidad de amputación. Además,  el paciente puede ser insensible a otras sensaciones como el deseo de ir al baño y el hambre, en este caso el paciente tendría que utilizar una sonda para alimentarse  Este desorden causa alteraciones tanto a nivel físico, anteriormente descrito y psicológico. (Con esto nos referimos a que el paciente no siente miedo al dolor, ya que nada se lo produce).

Fuente: MuyInteresante

Síndrome X-frágil. Fenotipo y síntomas típicos

Las características principales de este síndrome, aunque no son exclusivas de él, han de tenerse muy en cuenta en personas con autismo, retraso mental o problemas de aprendizaje. El hecho de tener este tipo de rasgos podría indicarnos que se padece el síndrome en cuestión.

Los rasgos típicos son retraso mental profundo, especialmente en varones, aumento del volumen testicular por encima de 30 mL (lo que se conoce como macroorquidismo) y peculiaridades del rostro y del tejido conectivo.

Las peculiaridades en la cara se deben a una reducción entre los pómulos o las mejillas, lo que da lugar a una forma más alargada de la cara. Otras características faciales o craneanas típicas, aunque no aparezcan en todos los pacientes, pueden ser macrocefalia, piel áspera, frente amplia, cejas prominentes y orejas largas, a menudo con inserción baja.

En cuanto al macroorquidismo, en la mayoría de los casos no se manifiesta hasta pasada la pubertad.

En lo referente al tejido conectivo, el paciente puede presentar escoliosis, articulaciones laxas o pies planos. Otros rasgos físicos pueden ser el pecho excavado o leve dilatación de la aorta ascendente, entre otros.

En los rasgos psíquicos, el más significativo es el retraso mental, sobre todo en los hombres. En las mujeres suele ser más leve. Apróximadamente el 70 % de mujeres con la mutación completa tienen un déficit cognitivo en el límite o en el rango del retraso mental.

Otros síntomas o signos posibles son: hiperacctividad, problemas de atención, contacto visual escaso, habla reiterativa, articulaciones hiperextensibles o bajo tono muscular.

LOS PROBLEMAS DE LAS ENFERMEDADES RARAS

Como todos obviaréis, sufrir cualquier tipo de enfermedad supondrá numerosos problemas a cualquiera, pero, mas que ninguna este tipo de enfermedades pueden hacernos la vida mucho más difícil.

Esto se debe, sobre todo, a la escasa incidencia de estas enfermedades, la cual limita al mínimo los conocimientos sobre las mismas. Así, bien una persona que sufra esta enfermedad, e incluso todas aquellas personas del entorno de la misma sufrirán una serie de consecuencias o problemas:

  • Falta de acceso al diagnóstico correcto. La espera hasta el diagnóstico correcto puede suponer consecuencias fatales para el estado de salud del enfermo, así como los tratamientos que se pueden llevar a cabo tras diagnósticos erróneos.
  • Falta de información sobre la enfermedad y sobre donde conseguir información acerca de la misma. 
  • Falta de conocimiento científico para luchar contra el problema. Esto supone la escasez de recursos y terapias contra el trastorno en cuestión.
  • Problemas de integración.
  • Falta de cuidado apropiado del estado de salud. Muchos pacientes no llevan a cabo un cuidado adecuado de su enfermedad, ya que en muchos casos no se conocen las técnicas adecuadas para ello, ya sea porque no existen evidencias médicas o porque no tienen acceso a un profesional que les pueda proporcionar esa información.
  • Escasos medicamentos y alto coste de los mismos. El alto coste de los tratamientos supone también una gran desigualdad en la accesibilidad a los mismos, ya que muchos afectados tendrán recursos limitados y, lamentablemente, no se podrán permitir acceder al tratamiento que mejore su estilo de vida, e, incluso, evite su muerte.

lunes, 16 de diciembre de 2013

Insensibilidad Congénita al Dolor


Esta semana vamos a hablar de las enfermedades raras y , en mi caso, de la insensibilidad congénita al dolor.

La Insensibilidad Congénita al Dolor (CIP) es un desorden genético que afecta al sistema nervioso autónomo, que es el que controla la presión sanguínea, el ritmo cardíaco, el sudor, el sistema sensorial nervioso y la habilidad para sentir el dolor y la temperatura. Los pacientes que la padecen interpretan de forma anormal los estímulos dolorosos. Como consecuencia, corren el riesgo de sufrir lesiones (traumatismos, fracturas, luxaciones, quemaduras...) y morir más jóvenes. Deben estar bajo supervisión en edades tempranas para que no se autolesionen involuntariamente, por ejemplo mordiéndose la lengua.

La principal y única causa de esta enfermedad fue descubierta recientemente, y se relaciona con una mutación en un gen encargado de la síntesis de un tipo de canal de sodio que se encuentra principalmente en neuronas encargadas de recibir y transmitir el estímulo doloroso. Esto imposibilita la conexión nerviosa y neuronal, lo que hace que el individuo se vuelva incapaz de diferenciar sensaciones físicas, como los cambios de temperatura. Se determina como causa al síndrome miasténico congénito.

Fuente: MuyInteresante

Sindrome de X-frágil o de Martin Bell

El síndrome de X-frágil es una enfermedad genética rara debida a un defecto hereditario en el cromosoma X.

Es la causa más frecuente conocida de retraso mental hereditario y la segunda cromosopatía después del síndrome de Down (trisonomía del cromosoma 21).

Se estima que en españa ocurre en 1 de 4.000 varones. Una mujer de cada 800 es portadora y un hombre de cada 5.000 nacidos vivos también es portador.
Esta enfermedad corresponde a una herencia dominante ligada al cromosoma X, aunque no responde a las reglas usuales de dicha herencia. Esto es, existen varones portadores normales y mujeres portadoras no afectadas que dejaran su impronta. También existen individuos afectados (normalmente varones) entre la progenie de estas últimas.

Esta enfermedad presenta un fenómeno de anticipación. Es decir, aumenta la penetrancia y la expresividad del transtorno a medida que se avanza en las generaciones. Ésto ocurre debido a que en cada generación se produce un aumento de repeticiones del trinucleótido CGG en un gen determinado del cromosoma X (el gen FMR-1). Así, el origen de la enfermedad está en la inactivación de la transcripción de este gen.

En las primeras generaciones se produce un estado de premutación (entre 55 y 230 repeticiones del trinucleótido), en la que no se ve la sintomatología o es muy leve.
Cuando las repeticiones superan el umbral de 230, se produce el síndrome de X-frágil. Los valores normales son de entre 230-1000 repeticiones o incluso más.

ENFERMEDADES "RARAS"

Como os hemos comentado en entradas anteriores y en nuestra pequeña presentación que podréis encontrar en la pestaña ¿De dónde venimos?, este blog ha sido creado con la intención de hablar sobre las enfermedades más comunes y conocidas para así despejar todo tipo de dudas sobre estas, e intentar hacer nuestra vida diaria y la lucha contra ellas un poco más fácil, así como ofrecer información que nos ayude a desmentir falsas creencias sobre las mismas para evitarnos preocupaciones innecesarias o intentar remedios y prevenciones caseras que no nos llevarán a nada a la vez que ofrecemos soluciones un poco más útiles.

Pensareis que con el nombre de esta entrada la teoría e intención del blog se han ido al garete, pero nada más lejos de la verdad. Sabemos que las "enfermedades raras", como bien indica su nombre, no son enfermedades comunes, y muchos de vosotros no solo no las sufriréis sino que probablemente no conoceréis a nadie que las sufra (sino que trabajéis en un campo de la sanidad, ahí la cosa cambia...), pero aún así vemos necesario hablaros de estas enfermedades antes de dar punto y final a este proyecto, ya que, debido a su baja incidencia pasan desapercibidas entre la mayor parte de la población, y esto supone una gran desventaja para aquellos que las sufren, porque se destinan menos medios a la investigación y lucha en contra de estas, no solo por su dificultad, sino por los tremendos costes que suponen y los escasos beneficios que esta investigación puede suponer a la empresa farmacéutica. Así, esta semana trataremos de abrir un poco más vuestras mentes e intentaremos haceros reflexionar sobre este tipo de enfermedades y las tremendas dificultades que suponen a aquellos que las sufren así como a todos los que los rodean. 

Para meternos un poco en materia y abriros un poco el apetito sobre el tema, os contaré algo que muchos sabréis, y es ¿a qué le llamamos enfermedades raras? pues bien, las enfermedades raras son aquellas que tienen una baja incidencia en la población. Sencillo, ¿eh?. Para que una enfermedad sea considerada rara solo puede afectar a un número limitado de personas (a menos de 5 personas en cada 10.000). Según la OMS existen casi 7.000 enfermedades raras, las cuales afectan al 7% de la población mundial.

Como vemos, el número de enfermedades de este tipo es realmente alto, y, obviamente, no disponemos del tiempo necesario para hablaros de todas ellas, así que aquí os adjunto un enlace a la página de la Federación Española de Enfermedades Raras (FEDER) en el que encontraréis toda la información que queráis sobre el tema, que os vendrá genial para complementar y aumentar todo aquello que aquí os iremos contando.